厦门大学秦瑞轩团队 JACS:欧世盛催化剂评价装置助力粗氢直接芳烃加氢储氢
2026/09/23 15:01 I 阅读:7
近日厦门大学秦瑞轩团队发表于JACS的研究论文Achieving Distributed and Flexible Hydrogenation of Aromatics with Crude Hydrogen from Electrolyzers,对利用电解槽粗氢实现芳烃分布式、柔性加氢及绿氢储存进行了深入研究。欧世盛为该研究提供了EMC-3系列全自动催化剂评价装置,用于连续流条件下芳烃加氢催化剂的长时间稳定性评价。
科研利器:欧世盛全自动催化剂评价装置特点
快速平衡:微通道气液混合器,在微升体积下完成气液充分混合,2 秒内建立系统压力。
液位精测:容差式液位传感器自动检测液面,液位检测精度可达±0.1 mL。
稳压控液:压力控制精度 0.1 MPa,稳流阀可按液面高度自动调节开度,实现液体产物连续稳定流出。
即时取样:产物定时/定体积取样,内置光学探头屏蔽气泡干扰。
通量扩展:可根据实验需求扩展通量,通量最高可达16位。
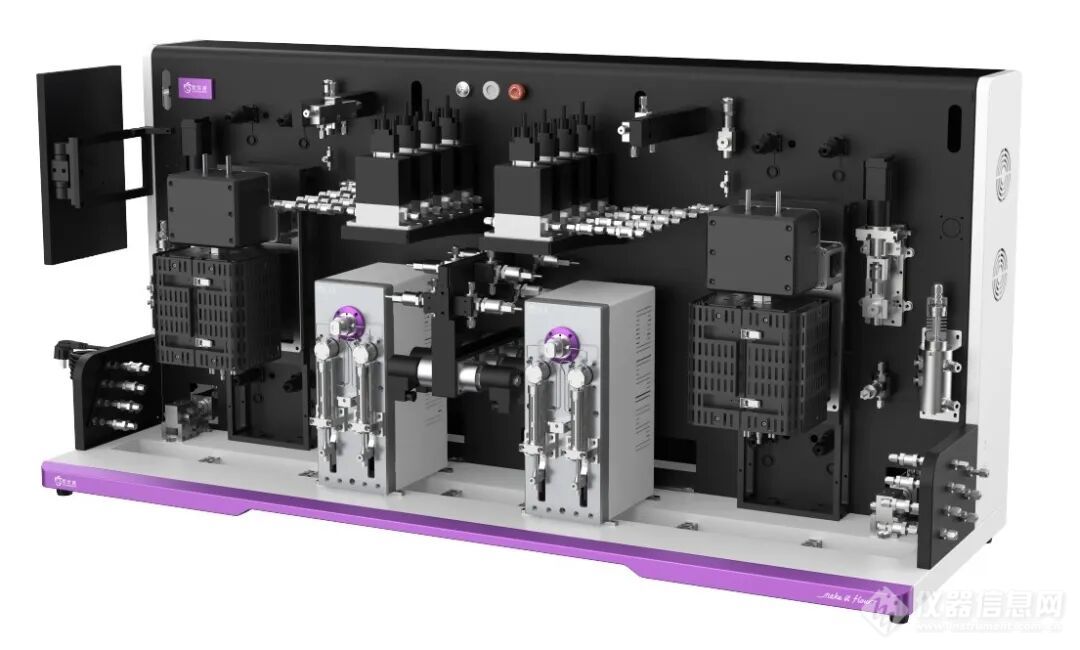
欧世盛全自动双通道催化剂评价装置
“绿氢进化工”的瓶颈在加氢环节
01
绿氢规模化利用的主要难点不在制取,而在储存。将氢储存于液态有机储氢载体(LOHC)是目前较为现实的路径之一,但实现储氢的芳烃加氢步骤,长期需在100 ℃以上、数 MPa 纯氢的条件下进行,与电解槽产出的含水、低压、随天气波动的粗氢难以直接耦合。其困难主要有三:其一,芳环化学性质稳定,加氢需克服较高的能垒;其二,芳烃与H₂ 在同一表面位点上竞争吸附——位点对芳烃吸附过强则底物难以脱附,过弱则 H₂难以解离活化,故需对二者的共吸附能进行精确调控;其三,波动的氢流会使按稳态工况设计的催化剂发生不可逆的表面重构与失活,而储氢场景恰恰要求催化剂在氢源间歇供应的条件下长期稳定运行。
破局:Pt 集合体工程及其实验性能
02
面对上述困难,厦大团队未沿用“增加贵金属用量”或“更换载体”的常规策略,而是将调控对象聚焦于活性位点的几何尺度,提出Pt集工程(ensemble engineering)在 Au 表面构筑尺寸精确可控的 Pt 集合体,通过调控集合体所含原子数目来调节芳环与氢的共吸附能。团队合成了一系列 PtₓAu₁₀₋ₓ(x = 0,1,3,5,7,10)双金属胶体纳米颗粒(约6–7nm),负载于 TiO₂,用于苯甲酸在温和条件下的加氢评价。
实验结果表明,催化剂性能实现了数量级层面的提升:在 60 ℃、1 bar H₂下,Pt₃Au₇/TiO₂ 的 TOF 达5250 h⁻¹,较此前在大气压 H₂ 下报道的各类催化剂高出一个数量级以上,亦高于 10–50 bar、更高温度下的最优值;活性随 Pt 含量呈火山型变化,实验活性序列为 Pt₃Au₇> Pt₅Au₅>Pt₇Au₃>Pt。综合质量比活性与贵金属用量,团队选定 Pt₅Au₅ 用于后续机理与放大研究。该催化剂的底物适用范围亦较广:各类芳香羧酸、酚、醚、酯、对苯二甲酸二甲酯(对应 CHDM、CHDA 聚合物单体)、氟苯、LOHC 底物、含氮杂环及芳香酰胺均可高效加氢;论文同时明确了其局限——萘、乙基咔唑、苯胺、对苯二胺及含硫芳烃在温和条件下未发生明显加氢。循环性能方面,纯氢条件下三次循环后苯甲酸转化率由 98% 降至 25%;经400℃ 空气处理后,催化剂在随后五次循环中保持活性与选择性稳定。
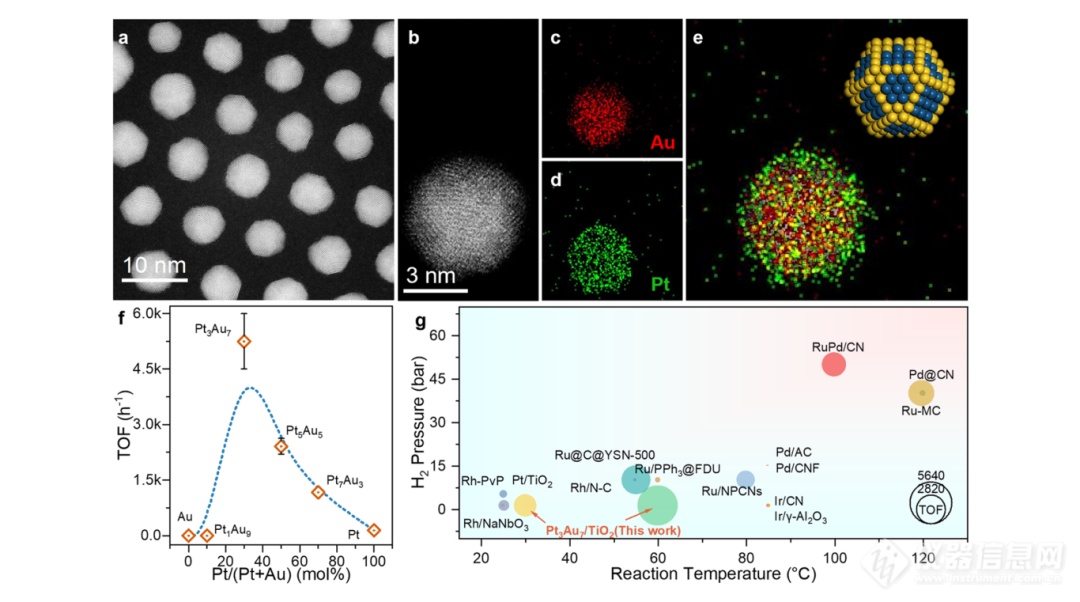
图1|(a) Pt₃Au₇ 纳米颗粒的代表性 HAADF-STEM 图;(b–e) Pt₃Au₇ 的 STEM-EDX 元素分布;(f) 不同 PtₓAu₁₀₋ₓ/TiO₂ 催化剂的 TOF;(g) Pt₃Au₇/TiO₂ 与已报道催化剂的 TOF 对比,气泡大小代表 TOF 数值。
机理与验证:底物锚定稳定化
03
DFT 计算揭示了集合体尺寸的决定性作用:仅当表面存在 4 个连续 Pt 位点时,苯甲酸才产生显著吸附;当集合体恰好由 5 个 Pt 原子构成时,苯甲酸占据其中 4 个位点,其余 1 个位点可用于 H₂ 的共吸附与活化,使加氢势垒由 1.94 eV(Pt₁Au,Eley–Rideal 路径)降至 0.80 / 0.85 eV,甚至低于 Pt(111) 表面的相应值。集合体尺寸与有效势垒之间呈典型的火山型关系,表明过大或过小的 Pt 集合体均不利于芳环与氢的协同活化。
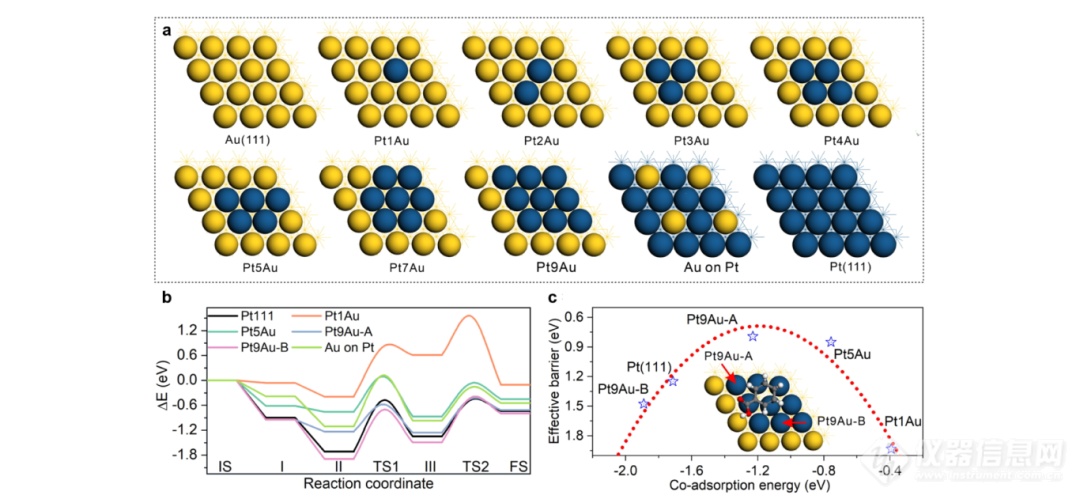
图2|(a) 在 Au(111) 面上构筑不同尺寸 Pt 集合体的俯视模型;(b) 苯甲酸逐步加氢的能量剖面;(c) 有效反应势垒与苯甲酸/H₂ 共吸附能之间的火山型关系。
在此基础上,团队进一步发现:芳烃底物对催化剂活性位点的表面结构具有稳定作用。从头算分子动力学(AIMD)模拟显示,当甲苯吸附于 Pt 位点时,平均 Pt–Au 配位数稳定在约 5.17,Pt 原子保留于表面;而在无甲苯条件下,Pt 原子倾向于向体相迁移,配位数升至 6.02。原位 X 射线吸收谱(XAS)给出了相应佐证:纯 H₂ 气氛下,Pt–(Pt/Au) 键长由 2.741 Å 增至 2.752 Å,指向氢诱导的表面重构;在甲苯/H₂ 共存时则回落至 2.736 Å,接近初始状态。团队将这一机制命名为“底物锚定稳定化(substrate-anchored stabilization)”。
然而,模拟只能覆盖皮秒尺度,难以重现工作态催化剂的长时间演化。论文明确指出:模拟用于识别主导结构趋势,而“工作态催化剂的长时间演化,由下文所述的连续流实验提供其工程对应”。
承担这一验证的装置为欧世盛 EMC-3 系列全自动催化剂评价装置。
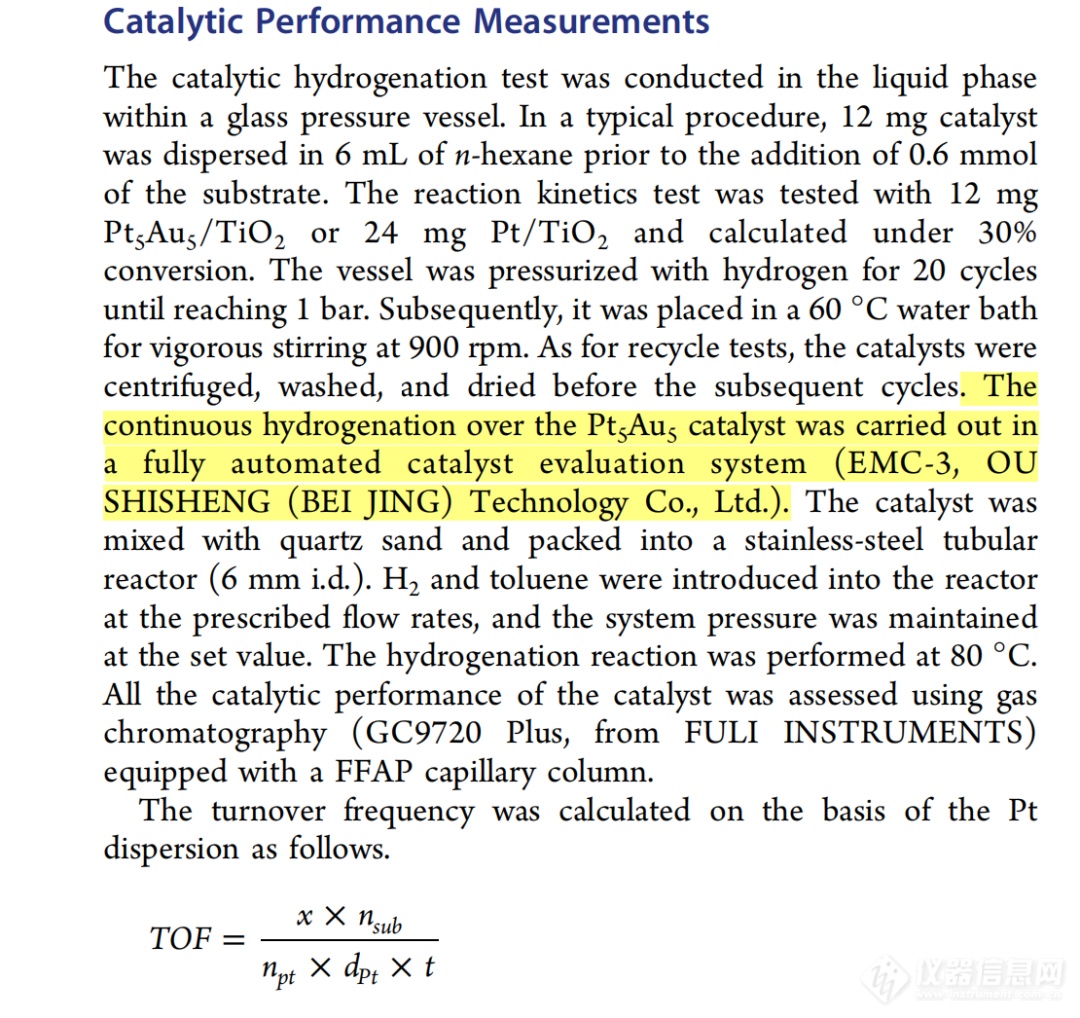
图3 | 论文原文相关内容
实验形成了一组清晰的对照:
芳烃底物富集(芳烃相对氢气占比高)的连续流工况下,Pt₅Au₅催化剂可维持近 40 小时稳定运行;而在富氢且芳烃底物匮乏的条件下,催化剂会发生氢诱导 Pt 原子迁移,活性快速衰减。
这一正反对照将“底物锚定”的模拟结论从皮秒尺度延伸至数十小时的工程时间尺度;而支撑这一延伸的,正是可编程、可复现、可长时程稳定运行的流动条件。作者亦明确界定了其边界:该机制属于“底物对既有 Pt 集合体的防护”而非“自愈合”——氢诱导的迁移一旦发生,仅重新通入高浓度芳烃并不能恢复活性,须经 400 ℃ 空气氧化处理方可重建活性表面 Pt 集合体分布。
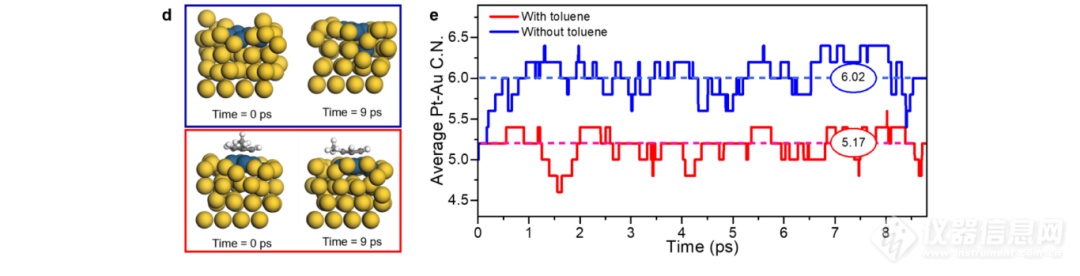
图4|(d) 分子动力学模拟中的表面 Pt 集合体结构快照;(e) 平均 Pt–Au配位数随模拟时间的演化
放大演示:光伏—电解—储氢的 42 天
04
在确立上述机理后,团队将整套体系置于真实能源条件下运行:光伏发电 → PEM 电解水制氢 → 粗氢(含水约 4 vol%,不干燥、不提纯)直接通入加氢反应器。体系连续运行 42 天,将 36 L 甲苯全部转化为甲基环己烷,化学储氢 >29,340 L,储氢效率约 96.2%,累计 TON >79,000;与工业 LOHC 加氢通常所需的 >150 ℃、3–5 MPa 纯氢相比,反应条件显著温和。论文同时明确了其局限:该工作属技术可行性验证而非商业化放大,粗氢的杂质耐受性与贵金属用量(18 g 催化剂的 Pt/Au 库存价值约 US$894)仍有待进一步优化。
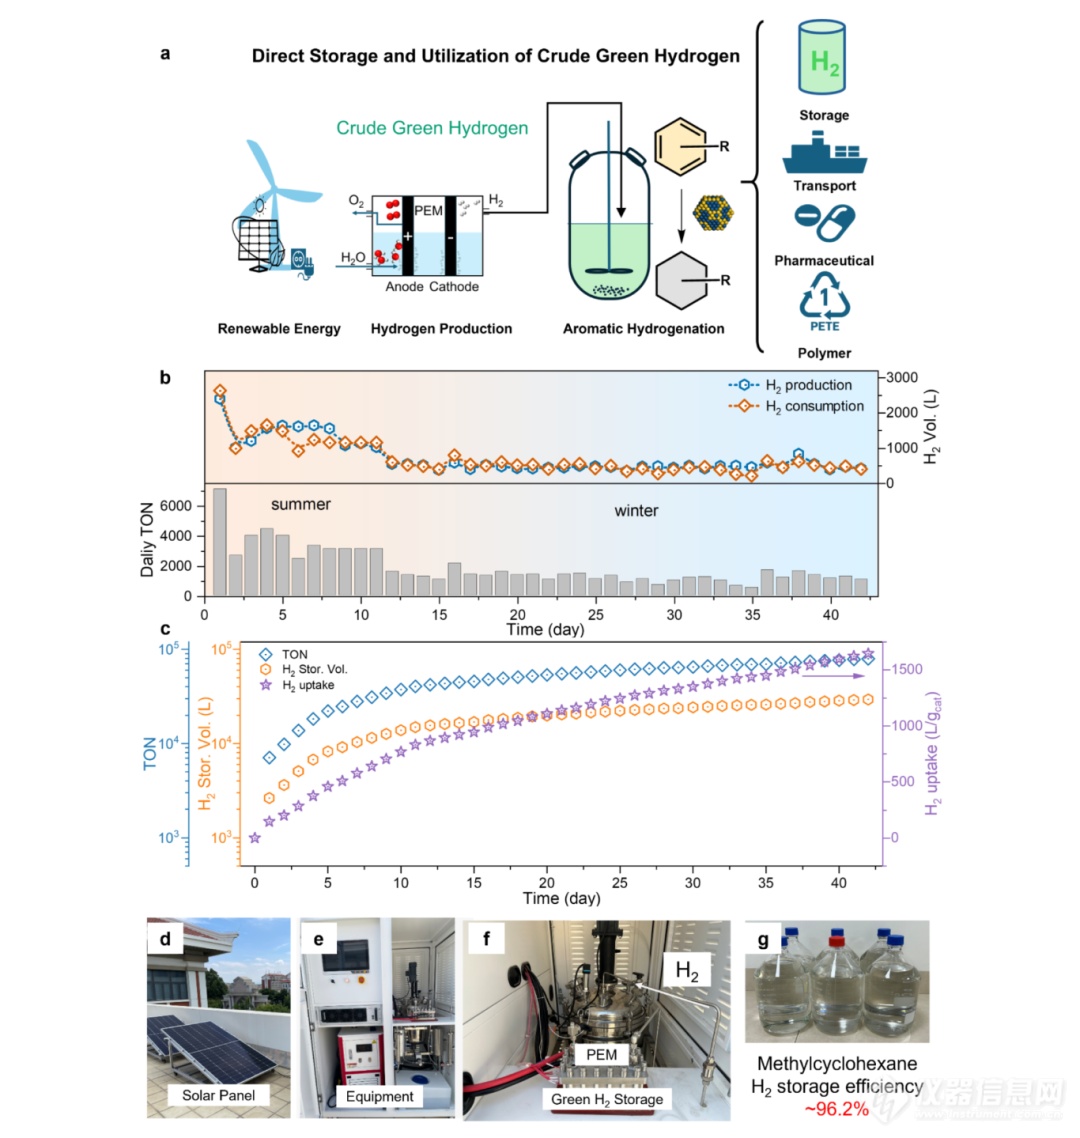
图5|(a) 绿氢直接储存与利用的流程示意 ;(b) 产氢与耗氢的实时曲线及按日统计的 TON;(c) 累计 TON、累计储氢体积与 H₂ 吸收容量;(d–g) 光伏板阵列、一体化系统设备、水电解槽与加氢反应器、产物甲基环己烷。
结语:综上,厦门大学秦瑞轩团队借助 Pt 集合体工程,揭示底物锚定稳定化机制,实现温和条件下芳烃高效加氢,完成光伏电解粗氢直接储氢的原型系统验证,为间歇绿氢的化工应用提供新思路。
同时研究也指出,贵金属成本、工业杂质耐受仍是后续需要攻克的难题。本工作中的长周期连续流对照实验依托欧世盛全自动催化剂评价装置完成,为解析实际工况下催化剂动态演化提供了实验支撑。期待更多贴近工业实际的催化评价手段,推动绿氢化学的技术落地。
相关产品

 全自动更换柱管催化剂评价装置

更多新闻